核心结论
体内 CAR-T 可以实行货架期管理,这是它相对体外自体 CAR-T 的核心优势之一,他可以实现从“按单生产、患者锁定”到“批量生产、通用库存”的转变。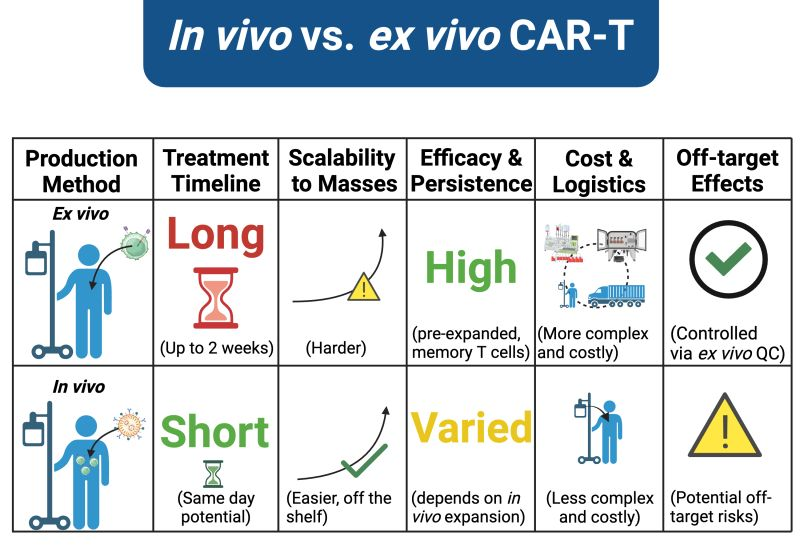
一、本质转变:产品形态变了
- 体外自体 CAR-T 的产品是活细胞:患者自身的 T 细胞经体外激活、转导、扩增后回输。
- 体内 CAR-T 的产品不再是细胞,而是载体:如靶向 CD8 的慢病毒载体,或包载 CAR mRNA 的脂质纳米粒(LNP)。
- 产品形态一变,管理逻辑就从个体化细胞制品转为标准化基因治疗药物。
二、体外自体 vs 体内通用对比
| 维度 | 体外自体 CAR-T | 体内 CAR-T |
|---|---|---|
| 起始物料 | 患者单个核细胞,质量受疾病和既往化疗影响,个体差异大 | 无患者细胞,生产细胞系 / 质粒体系规模化制备 |
| 生产模式 | 一人一批,按单生产 | 一批多人,批量生产 |
| 生产周期 | 体外制备加放行约数周,vein-to-vein 约 3–4 周,常需桥接治疗 | 可提前生产备货,患者确诊后取用,输注准备以天计 |
| 剂量定义 | CAR 阳性细胞数,相对可控 | 载体剂量(病毒基因组滴度、转导单位或 mRNA 含量),体内实际生成的 CAR-T 数量不直接等于输入剂量 |
| 库存属性 | 即使冻存有有效期,也只能给原患者用,不能调剂,不能提前备货 | 通用库存,可按批号和效期管理、调配 |
| 管理重点 | 患者身份链、 custody 链,防患者间混淆 | 批号、效期、冷链、召回管理 |
| 医院端需求 | 需要细胞制备或处理能力 | 解冻、稀释后输注即可,无需细胞制备实验室 |
三、为什么体内 CAR-T 能做货架期管理
- 批量生产、一批多人:不依赖患者起始物料,可规模化制备载体。
- 标准化放行:纯度、空壳率、复制型病毒、残留宿主 DNA / 质粒、靶向特异性、转导效能等关键质量属性(CQA)可按批检测,批间可比。
- 稳定性研究定货架期:按 ICH Q5C 做冻存条件下的长期和加速稳定性,设定储存条件(如 -80℃ 或 -20℃)和有效期。
- 按药品做库存管理:医院药房可按批号、效期做先进先出(FIFO)、冷链配送和召回管理。
四、不能把体内 CAR-T 等同于普通药品货架管理
核心区别只有一句话:普通药品货架上放的是“药本身”,体内 CAR-T 货架上放的是“在患者体内造药的指令和工具”。真正起效的产品——CAR-T 细胞——是在患者体内、脱离 GMP 控制之后才生成的。货架期管理解决的是载体产品的储存和调配问题,解决不了体内造药这一步的不确定性。
普通药品货架管理建立在几个隐含前提上,体内 CAR-T 逐一不成立:
4.1 产品不等于药效本身:两步转化,第一步在 GMP 内,第二步在患者体内
普通药品的活性成分就是药效物质,含量、纯度测准了,药效就有基本保障。体内 CAR-T 是两步转化:先是载体产品(病毒颗粒或 LNP)的质量,再是载体在患者体内转导 T 细胞、表达 CAR、扩增成效应细胞的质量。第二步发生在患者体内,不受生产工艺、放行检验和储存条件控制。体外转导效能的效价 assay 只能提示载体“有能力转导”,不能保证某个患者体内实际生成多少、有功能的 CAR-T。
4.2 剂量不等于暴露:输入载体剂量相同,体内 CAR-T 峰值可差数量级
普通药品的剂量-暴露关系相对可预测:同一剂量、同一规格,血药浓度差异通常在可接受范围内。体内 CAR-T 的“暴露”是活细胞的扩增曲线,呈抗原驱动的指数扩增,不是线性药代动力学。同一批、同一载体剂量,在不同患者身上可因以下因素产生巨大差异:
- 可转导的 T 细胞数量和功能状态(淋巴细胞减少、既往化疗、疾病本身均可影响);
- 抗载体免疫:预存中和抗体、补体激活、既往载体暴露可直接清除载体;
- 载体分布:肝脏、脾脏摄取会分流到达 T 细胞的载体量;
- 肿瘤抗原负荷:抗原越多,CAR-T 扩增驱动越强,CRS 风险也越高。
因此“同一批号可互换”在化学层面成立,在临床暴露层面不成立。批间一致性检验合格,不等于患者间疗效和毒性一致。
4.3 停药不等于停效:给药不可逆,召回也收不回已生成的细胞
普通药品停药后经代谢清除,效应在数个半衰期内消退;出现质量问题时召回可阻止后续使用,已用药患者的暴露也随代谢结束。体内 CAR-T 没有这个安全阀:
- 整合型慢病毒一旦整合进基因组,CAR 表达是长期甚至永久的,严重毒性无法靠“停药”收回,只能靠托珠单抗、激素等对症处理,目前也无普遍可用的自杀开关作为标配;
- 即使是瞬时表达的 mRNA-LNP,已生成的 CAR-T 在体内仍会存续数天至数周,毒性窗口不会随输注结束而立即关闭;
- 召回只能阻止尚未使用的载体,对已给药患者体内已生成的 CAR-T 无效。
这意味着货架召回体系对体内 CAR-T 只是事后止损,不能像普通药品那样被视为主要的患者保护手段。
4.4 有效期不等于化学稳定性:失活方式是功能丧失,不是含量下降
普通药品的有效期主要由化学降解决定:含量下降、杂质上升,检测方法相对直接。载体产品的货架期首先是功能稳定性:病毒包膜完整性、感染性 / 转导活性、LNP 粒径、mRNA 完整性和包封率。冻融、稀释、输注管路吸附、滤器相容性都可能在含量检测尚可的情况下先损失转导活性。冷链偏差的后果也不是“杂质超标”这么简单,而是“打进去也造不出足够 CAR-T”。因此储存条件、使用中稳定性(in-use stability)和给药器具相容性,在体内 CAR-T 的货架管理中权重远高于普通药品。
4.5 发药不等于即用:取药前还有一层患者筛选
普通药品凭处方、按体重或固定剂量即可发药使用。体内 CAR-T 即使已备货,也不是任何患者随取随用,给药前仍需筛选:抗载体抗体、T 细胞数量与功能、靶抗原表达、感染状态、既往治疗史等都可能决定该患者是否适合、是否需要调整方案。重复给药也受限:第二次给药时患者可能已产生抗载体免疫,载体被清除,疗效大打折扣,这与普通药品“按疗程续药”的逻辑不同。货架备货解决的是“有药可取”,不解决“此患者能否用、再用是否还有效”。
4.6 批间可比性要求更高:工艺变更不只是含量问题
普通药品工艺变更后,证明含量、杂质、溶出等一致,往往即可认定可比。载体工艺变更(质粒、生产细胞系、纯化方式、规模放大)可能改变的远不止滴度:空壳 / 实心壳比例、包膜特性、残留 DNA 图谱、靶向配体密度、生物分布和脱靶谱都可能随之变化,而这些变化不一定体现在常规放行指标上。因此批间可比性和工艺变更的可比性研究,在体内 CAR-T 上需要更多功能学和非临床证据,不能仅凭“规格合格即互换”来管理库存批次。
4.7 追溯和随访没有省掉:只是从身份链换成了批号-患者长期追溯
体外自体 CAR-T 的管理重点是“这批细胞属于哪个患者”,体内 CAR-T 省掉了这层身份链,但没有省掉追溯。按基因治疗产品的要求,载体批号与受试者的对应关系仍需长期保存,整合型载体还涉及长期随访(如 FDA 基因治疗产品 15 年随访的一般要求),用于监测迟发毒性、插入突变相关风险和继发性恶性肿瘤。普通药品的批号追溯多用于召回和投诉调查,体内 CAR-T 的追溯还要服务于单个患者的长期安全性评价,周期和责任都更长。
4.8 两类体内 CAR-T 离“普通药品” 的距离也不同
- mRNA-LNP:瞬时表达、可重复给药、停药后效应可消退,离普通药品相对更近,货架逻辑也更接近常规药物;主要不确定性在持久性和重复给药的免疫限制。
- 整合型慢病毒:永久表达、不可逆、需长期随访,离普通药品最远,货架管理只能覆盖载体环节,无法覆盖体内长期效应。
小结
体内 CAR-T 可以做货架期管理,但只能在“载体产品”这个层面做。普通药品的货架逻辑默认“产品即药效、剂量即暴露、停药即停效、批间可互换”,这四条在体内 CAR-T 上都不完全成立。QA / CMC 上真正要补的,是载体功能稳定性、体内转导不确定性、不可逆风险和长期追溯这四块,而不是把普通药品的库存 SOP 平移过来。
五、对 QA / CMC 的启示
- 管理重心从“患者身份链”转向“批号-效期-冷链-召回”体系。
- CQA 重心从“细胞活率、CAR 阳性率、扩增倍数”转向“载体滴度、靶向特异性、空壳率、复制型病毒、残留 DNA、转导效能”。
- 临床风险重心从“生产失败、回输延迟”转向“体内转导效率和扩增的不确定性、脱靶和长期安全性”。
六、现状
目前尚无获批的体内 CAR-T 产品,货架模型在 CMC 层面成立,但在临床获益和长期安全性上仍处于验证阶段。
 测试动态中图床2020年12月29日 20:59:16

